L’essentiel à retenir : Jean-Martin Charcot a révolutionné la neurologie en isolant la sclérose latérale amyotrophique (SLA) dès 1873. Sa méthode anatomo-clinique, croisant observations cliniques et autopsies à la Salpêtrière, a permis de distinguer cette paralysie motrice pure d’autres pathologies comme la sclérose en plaques. Comprendre cet héritage vous aide à saisir les bases scientifiques des recherches génétiques et thérapeutiques actuelles.
C’est entre 1865 et 1869, au cœur de l’hospice de la Salpêtrière, que le neurologue Jean-Martin Charcot a identifié pour la première fois la sclérose latérale amyotrophique. Pourtant, vous confondez peut-être encore cette pathologie avec d’autres formes de scléroses à cause de la similitude des noms.
Nous allons faire le point ensemble sur les découvertes fondatrices de ce pionnier pour mieux comprendre les origines et les mécanismes de cette maladie qui porte aujourd’hui son nom.
- Qui a découvert la maladie de Charcot et dans quel contexte ?
- 3 piliers de la méthode clinique de Jean-Martin Charcot
- La distinction historique entre la SLA et la sclérose en plaques
- Les avancées actuelles sur les origines cellulaires de la maladie
Qui a découvert la maladie de Charcot et dans quel contexte ?
Jean-Martin Charcot identifie la sclérose latérale amyotrophique entre 1865 et 1869 à l’hôpital de la Salpêtrière. Cette découverte repose sur l’observation clinique rigoureuse de patientes et la description précise des lésions de la moelle épinière.
Pour comprendre cette avancée, il faut d’abord se pencher sur l’observation clinique, ce qui mène directement à l’influence de l’école de la Salpêtrière.
L’influence de l’école de la Salpêtrière
Au XIXe siècle, l’hospice de la Salpêtrière représente un cadre unique. C’est un véritable musée pathologique vivant. Des milliers de femmes y séjournaient alors en permanence.
Ce regroupement massif a permis à Jean-Martin Charcot d’isoler des symptômes récurrents. Le père de la neurologie moderne a ainsi transformé l’hospice. Il en a fait un centre de recherche clinique majeur.
Son regard neuf sur les pathologies nerveuses a tout changé. Vous pourriez d’ailleurs vous demander si être lunatique : est-ce une maladie ou un trait de caractère ? tant son approche était vaste.
Les leçons cliniques fondatrices de 1873
Évoquons maintenant les célèbres 12e et 13e leçons de Charcot. C’est durant ces enseignements qu’il formalise la description de la maladie. Ses étudiants suivaient ses démonstrations avec une attention extrême.
Il détaille alors les deux premiers cas cliniques féminins. Ces observations précises sur Catherine Aubel et Elisabeth P. servent de socle. Elles fondent toute sa démonstration scientifique rigoureuse.
L’étymologie de « sclérose latérale amyotrophique » est d’ailleurs très parlante. Le terme décrit le durcissement des tissus nerveux. Il désigne aussi la fonte musculaire visible chez les patientes concernées.
« La sclérose latérale amyotrophique est une des affections les plus curieuses de la pathologie de la moelle épinière. »
C’est par cette précision chirurgicale que Charcot a marqué l’histoire. Son héritage scientifique reste aujourd’hui encore une référence incontournable en neurologie.
3 piliers de la méthode clinique de Jean-Martin Charcot
Mais au-delà de la découverte, c’est la rigueur de sa méthode qui a marqué l’histoire de la médecine.
L’étude des cornes antérieures de la moelle
Les motoneurones logés dans les cornes antérieures jouent un rôle vital. Ils assurent la transmission des ordres moteurs vers vos muscles. Sans eux, aucun mouvement n’est possible.
Lors des autopsies, Charcot observe des faits frappants. Il note une atrophie sévère de ces cellules nerveuses. Ce constat explique l’origine du mal.
Cette dégénérescence provoque inévitablement une perte de mobilité. Vous pouvez aussi comprendre les causes de la maladie thromboembolique pour comparer ces mécanismes pathologiques distincts. C’est un lien essentiel.
La sclérose des cordons latéraux
La sclérose désigne ici un durcissement anormal des tissus nerveux. Ce phénomène bloque littéralement le passage des messages électriques. L’information ne circule plus dans votre moelle.
Cette atteinte des cordons latéraux engendre une paralysie progressive. La rigidité des membres découle directement de cette cicatrisation fibreuse. Charcot identifie parfaitement ce lien structurel précis. Il nomme ainsi la pathologie.
L’observation anatomique valide son diagnostic clinique. L’évidence visuelle confirme ses hypothèses initiales. Tout devient alors limpide pour lui.
La corrélation entre clinique et autopsie
La méthode anatomo-clinique consiste à confronter les symptômes du patient vivant aux lésions post-mortem. C’est une démarche systématique et révolutionnaire. Elle change tout en neurologie.
Sa rigueur scientifique permet d’isoler la SLA. Elle ne sera plus confondue avec d’autres pathologies. L’expert qu’est Charcot définit des frontières claires.
| Pilier de la méthode | Description technique | Impact sur le diagnostic |
|---|---|---|
| Observation clinique | Étude des symptômes moteurs du vivant. | Identification de l’atrophie musculaire progressive. |
| Examen anatomopathologique | Analyse des lésions après le décès. | Preuve de la sclérose latérale. |
| Corrélation systématique | Lien entre signes et lésions. | Définition précise de la SLA. |
La distinction historique entre la SLA et la sclérose en plaques
Pourtant, malgré la précision de ses travaux, une confusion persiste souvent dans l’esprit du public entre différentes scléroses.
Différences fondamentales et risques de confusion
Il faut bien distinguer la SLA de la SEP. Leurs noms se ressemblent, mais les mécanismes cellulaires divergent totalement. Le pronostic et l’évolution de ces pathologies n’ont rien en commun.
Pourquoi ce mélange est-il fréquent ? Le terme « sclérose » reste très générique. En réalité, la SLA détruit les neurones moteurs. À l’inverse, la SEP s’attaque à la gaine de myéline protectrice des nerfs.
- Symptômes moteurs purs pour la SLA.
- Troubles sensoriels fréquents pour la SEP.
- Évolution progressive vs par poussées.
Sachez que ces maladies ne sont pas transmissibles. Pour en savoir plus, consultez notre article sur la durée de contagion : combien de temps est-on contagieux ? afin de lever vos doutes.
L’héritage scientifique et éthique de Charcot
L’impact de ses travaux est immense. La neurologie moderne s’appuie encore sur ses descriptions. Celles-ci ont été réalisées à la Salpêtrière au siècle dernier avec une rigueur inédite.
L’éthique médicale a cependant beaucoup évolué. À l’époque, exposer publiquement des patients était la norme. Aujourd’hui, nous privilégions heureusement le respect strict de la vie privée et de l’intimité.
Le regard sur le malade a changé. Nous ne voyons plus seulement une pathologie clinique. Nous accompagnons désormais une personne humaine avec toute la dignité qu’elle mérite.
« L’œuvre de Charcot reste le socle sur lequel nous bâtissons nos connaissances actuelles sur la dégénérescence neuronale. »
Les avancées actuelles sur les origines cellulaires de la maladie
Bref, l’héritage de Charcot se prolonge aujourd’hui dans les laboratoires de génétique et de biologie cellulaire.
Comprendre les formes sporadiques et génétiques
Il faut distinguer les cas sporadiques, sans antécédents, des formes familiales. Ces dernières représentent environ 10 % des diagnostics de maladie de Charcot. C’est une proportion faible mais riche en enseignements cliniques.
Les scientifiques ont identifié des mutations précises, notamment sur les gènes SOD1 ou C9orf72. Ces découvertes expliquent pourquoi certains neurones meurent prématurément. Elles ciblent des mécanismes de mort cellulaire programmée très spécifiques.
Vous pouvez aussi comprendre l’évolution d’un glioblastome et ses traitements pour illustrer la complexité des pathologies du système nerveux. La neurologie moderne relie souvent ces différentes atteintes dégénératives.
La recherche explore activement ces pistes héréditaires. Chaque nouveau gène identifié ouvre une porte vers une thérapie ciblée. L’espoir réside dans cette précision génétique.
La piste des mitochondries et les espoirs de traitement
Les recherches actuelles se focalisent sur le dysfonctionnement des mitochondries. Ces centrales énergétiques des cellules semblent faillir dans les neurones atteints par la SLA. Sans énergie, la cellule nerveuse s’éteint.
Les scientifiques cherchent désormais à stabiliser le métabolisme cellulaire. L’objectif est de freiner la progression de la paralysie en protégeant ces organites. C’est un espoir concret pour votre futur quotidien.
Voici les principaux obstacles identifiés par les chercheurs :
- Stress oxydatif cellulaire
- Accumulation de protéines toxiques
- Inflammation du tissu nerveux
Comprendre l’infiniment petit permet d’envisager des traitements qui changeront la vie des malades. La science fondamentale reste le seul levier pour vaincre la pathologie.
Jean-Martin Charcot a révolutionné la neurologie en isolant la sclérose latérale amyotrophique grâce à sa méthode anatomo-clinique rigoureuse à la Salpêtrière. Comprendre qui a découvert la maladie de Charcot vous permet aujourd’hui de mieux saisir les enjeux des recherches génétiques actuelles. Restez informés pour anticiper les futurs traitements porteurs d’espoir.
FAQ
Qui est à l’origine de la découverte de la maladie de Charcot ?
C’est le célèbre neurologue français Jean-Martin Charcot qui a identifié et nommé la sclérose latérale amyotrophique (SLA) pour la première fois. Entre 1865 et 1869, alors qu’il officiait à l’hôpital de la Salpêtrière à Paris, il a mené des observations cliniques rigoureuses sur des patientes pour isoler cette pathologie.
Il a officiellement formalisé ses travaux en 1873 lors de ses leçons cliniques, en s’appuyant sur les cas de Catherine Aubel et Elisabeth P. Sa méthode unique, associant l’examen des symptômes du vivant du patient à l’analyse des lésions nerveuses après son décès, a permis de poser les bases de la neurologie moderne.
Comment Jean-Martin Charcot a-t-il réussi à identifier cette pathologie ?
Pour réussir ce tour de force, Charcot a utilisé ce qu’on appelle la méthode anatomo-clinique. Il a observé avec une précision chirurgicale l’atrophie musculaire progressive de ses patientes à la Salpêtrière, puis a confronté ces observations aux lésions microscopiques de la moelle épinière constatées lors des autopsies.
Il a ainsi pu distinguer deux types de dommages spécifiques : l’atteinte des motoneurones dans les cornes antérieures de la moelle (responsables de la commande motrice) et la « sclérose » (le durcissement) des cordons latéraux. C’est cette double observation qui lui a permis de donner son nom scientifique à la maladie.
Quelle est la différence entre la maladie de Charcot et la sclérose en plaques ?
Bien que Jean-Martin Charcot ait découvert ces deux maladies, elles sont très différentes. La sclérose en plaques (SEP) est une maladie auto-immune qui s’attaque à la gaine protectrice des nerfs (la myéline) et peut causer des troubles sensoriels ou visuels. Elle évolue souvent par poussées.
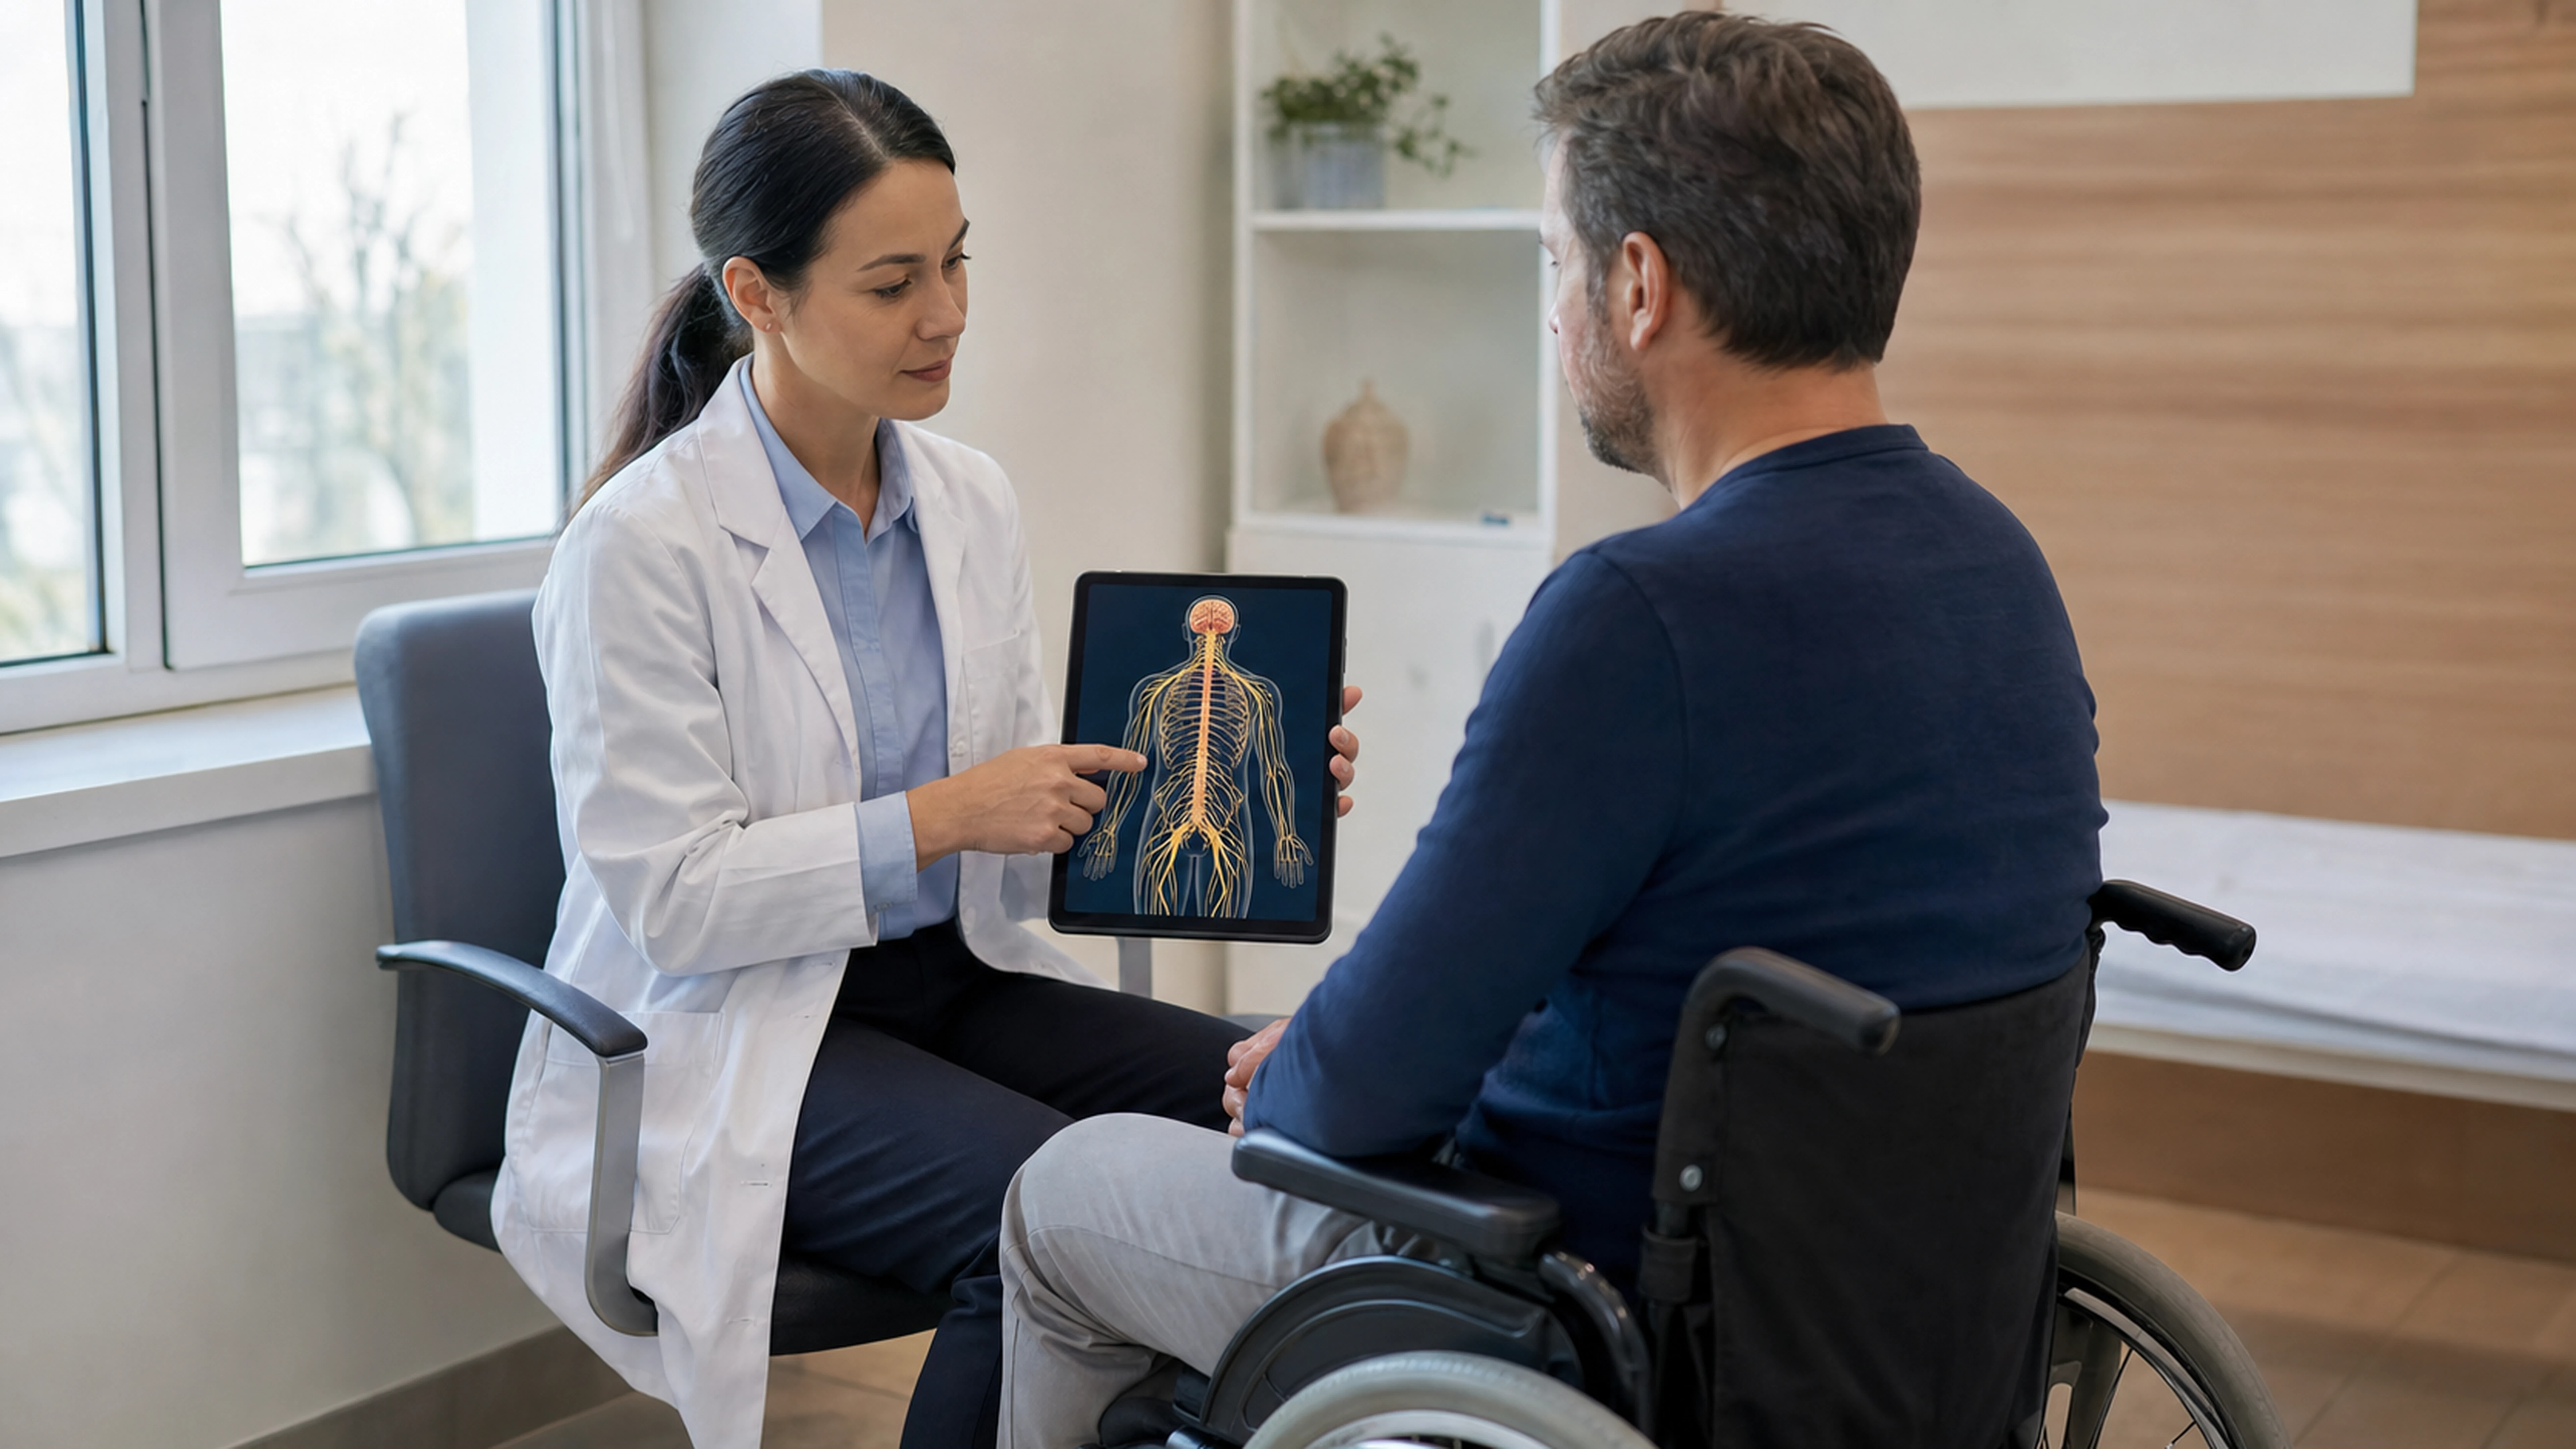
À l’inverse, la maladie de Charcot (SLA) est une maladie neurodégénérative qui touche exclusivement les neurones moteurs. Elle entraîne une paralysie progressive sans affecter les capacités sensorielles. Comprendre cette distinction est essentiel, car les mécanismes cellulaires et les prises en charge ne sont absolument pas les mêmes.
Pourquoi la SLA est-elle aussi appelée maladie de Charcot-Marie-Tooth ?
Attention à ne pas confondre ! La maladie de Charcot (SLA) et la maladie de Charcot-Marie-Tooth (CMT) sont deux affections distinctes. Si elles partagent le nom de Charcot, la CMT est une maladie génétique qui touche les nerfs périphériques (mains et pieds) avec une progression généralement beaucoup plus lente.
La SLA, ou sclérose latérale amyotrophique, concerne le système nerveux central et périphérique au niveau des motoneurones. Il est fréquent de s’y perdre à cause des noms, mais retenez que la cible dans le corps et l’évolution de la maladie sont totalement différentes pour chacune d’elles.